平湖医疗器械 GMP 认证
按生产质量管理规范建体系,覆盖无菌、植入、IVD、软件。一类/二类/三类医疗器械生产企业,含无菌、植入、体外诊断试剂、独立软件。目前平湖下辖 1 个区县 / 9 个街道镇乡均可安排属地顾问上门。
全部认证业务
按领域划分的 12 条业务线,点击切换查看对应服务内容
医疗器械 GMP 认证最常见的三个卡点
这些话我们每年在工厂里听到几十遍,问题的根都在前期没做对
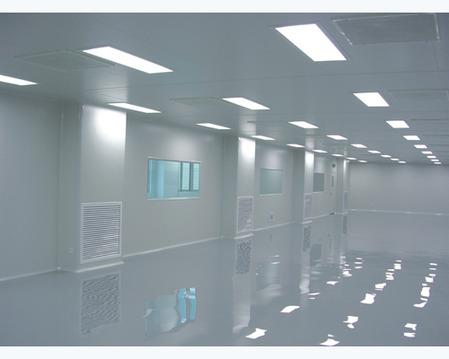
洁净车间等级选错,无菌器械按 30 万级做,注册检验直接不合格
设计开发文档(DHF)缺失,体系核查一查就是设计控制未落实
IVD 的校准品、质控品管理说不清,专用附录要求被忽略
医疗器械 GMP 认证服务内容
从诊断到取证,逐项可交付、可验收
适用企业
一类/二类/三类医疗器械生产企业,含无菌、植入、体外诊断试剂、独立软件
我们具体做什么
- 《医疗器械生产质量管理规范》及附录对标(无菌/植入/IVD/定制式义齿/独立软件)
- 洁净厂房设计与环境监测方案
- 设计开发全过程文档(DHF / DMR / DHR)
- 风险管理(ISO 14971)与可用性工程
- 灭菌确认(EO、辐照、湿热)与无菌屏障包装验证
- 注册体系核查准备与现场陪同
你会拿到什么
先谈交付,再谈价格——所有交付物都可逐条验收
可验收的成果清单
- 体系文件(质量手册 + 程序文件 + 作业指导书 + 记录表单)
- 设计开发文档模板与首批产品落地
- 灭菌与包装验证方案
- 体系核查模拟报告
典型项目周期
4-9 个月
周期从"体系诊断完成、方案定稿"起算。厂房土建、设备采购、官方排队时间不计入, 这部分通常占整体工期的 40%~60%。
费用区间与影响因素
8-45 万,无菌/植入/IVD 偏上限
报价按"差距项 × 工作量"拆解,诊断后出明细清单,不含硬件改造与检测机构收费。
依据的标准与规范
方案逐条对齐现行规范,不套模板、不凭经验
- 《医疗器械生产质量管理规范》(2014 年第 64 号公告) 及附录
- 《医疗器械监督管理条例》
- ISO 13485:2016
- ISO 14971
规范会修订、检查要点会调整(例如数据完整性、无菌保证、变更控制的口径逐年收紧), 我们按最新有效版本执行,方案里注明引用条款,检查时可直接对照。
医疗器械 GMP 认证六步交付流程
每一步都有书面输出,进度可查、责任可追
- 现状诊断
- 方案定案
- 体系搭建
- 验证实施
- 模拟检查
- 迎检陪同
- 第 1 步 现状诊断对照规范逐条核查厂房、文件、记录、人员,出差距分析报告(含照片与条款编号)。
- 第 2 步 方案定案按差距项拆工作量与优先级,确定改造范围、时间表、费用清单,双方签字确认。
- 第 3 步 体系搭建质量手册、SOP、批记录、验证主计划等文件成套落地,并按实际工艺改写,不用通用模板。
- 第 4 步 验证实施工艺验证、清洁验证、设备确认(IQ/OQ/PQ)、空调净化与公用系统验证,方案与报告齐全。
- 第 5 步 模拟检查总部技术组按官方检查尺度做飞行检查式模拟,出缺陷清单并逐项复核关闭。
- 第 6 步 迎检陪同现场检查全程陪同,应答口径统一,缺陷项当场记录、限期整改、复核闭环。
医疗器械 GMP 认证常见问题
签约前客户问得最多的几个问题,答案直接写在这里
一类器械也要做 GMP 吗?
要。一类实行备案管理,但生产仍须符合《医疗器械生产质量管理规范》;二类三类在此基础上还要通过注册体系核查。
独立软件(SaMD)适用吗?
适用。有专门的独立软件附录,重点是软件生存周期、配置管理、网络安全与现成软件(SOUP)评估。
体系核查和注册检验是什么关系?
注册检验看产品,体系核查看企业有没有稳定生产合格产品的能力。两者都过才能拿注册证。